マテリアルズインフォマティクス・材料
拡散とは?原子が混ざる仕組みと、距離が時間の平方根で伸びる理由
- 拡散
- 分子動力学
- ランダムウォーク
- アレニウス則
- レナード–ジョーンズポテンシャル
- 拡散係数
- 自己拡散
- アレニウスプロット
- 空孔
- 多体効果
- 平方根
- 相図
- 温度
- ブラウン運動
- ドーピング
- 焼結
- 熱処理
- 半導体
- アインシュタイン
- スモルコフスキー
- Kirkendall
- 体心立方
- 融点
- 液体
目次
半導体に不純物をしみ込ませる(ドーピング)、鉄の表面を硬くする、セラミックを焼き固める(焼結)。地味に聞こえるが、これらの工程はどれも、原子が別の物質の中へ少しずつ移っていく拡散という現象で成り立っている。拡散はものづくりの裏方の主役だ。
どの工程も、本質は「どの温度で、どれだけの時間」をかけるかのレシピで、原子がしみ込む深さはその組み合わせで決まる。温度と時間がどう効くかは、原子一つひとつの動き方から決まっている。
本稿は、原子に運動の法則を当ててコンピュータで時間を進める分子動力学(MD)で、色で見分けた原子を実際に混ぜたシミュレーションを例に取る。
誰も指揮していないのに原子はどうやって混ざり、なぜ混ざりきるまでにこれほど時間がかかるのか。
拡散は、各原子がただランダムに動き回るうちに結果として起きる混ざりで、進む距離は時間に比例せず、時間の平方根に比例する。 だから2倍遠くまで混ぜるには4倍の時間がかかる。拡散の速さを主に左右するのは温度で、固体中の拡散係数は温度の逆数に対して指数関数的に変わり、温度を上げると桁で速くなる(アレニウス則)。ただし、単純な力のモデルで動かしたシミュレーションの混ざりは液体的な状態でのもので、固体の中の拡散の遅さをそのまま見せるものではない。
千鳥足の歩数を数えると、距離は歩数の平方根で伸びる
※ この節の数値は説明のための仮定で、測定値ではありません。
一直線の上を歩く一人を考える。1歩ごとに、右か左へ1だけ、半々の確率で進む。
1歩後の位置は +1 か −1 で、その二乗はどちらでも 1 になる。2歩後の位置は +2・0・0・−2 の四通りが同じ確率で起き、二乗の平均は (4 + 0 + 0 + 4) ÷ 4 = 2 になる。一般に N 歩後の位置は ±1 を N 個足したもので、二乗すると各歩の二乗(どれも 1)が N 個と、異なる歩どうしの積が残る。異なる歩どうしの積は +1 と −1 が半々なので、平均すると消える。したがって位置の二乗の平均は N で、典型的な距離はその平方根 √N になる。
| 歩数 | 典型的な |
|---|---|
| 100 | 10 |
| 400 | 20 |
| 900 | 30 |
同じ100歩でも、毎回同じ向きへ進めば距離は100になる。千鳥足では10しか進まない。距離を2倍にするには歩数が4倍、3倍にするには9倍要る。平均の位置は 0 のままなので、歩く人が一人なら行き先は決まらない。大勢が同じ規則で歩けば、出発点の周りに散らばる幅が √N で広がっていく。
実際に混ぜてみた
原子に運動の法則を当ててコンピュータで時間を進める分子動力学(MD)で、実際に走らせたシミュレーションが下だ。左半分に青い原子、右半分にオレンジの原子を並べ、温度を上げて(原子が動ける状態にして)放っておく。
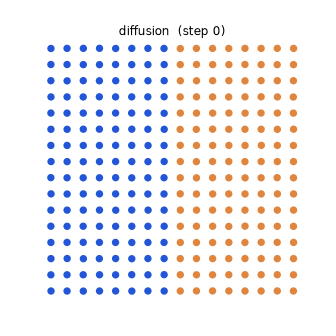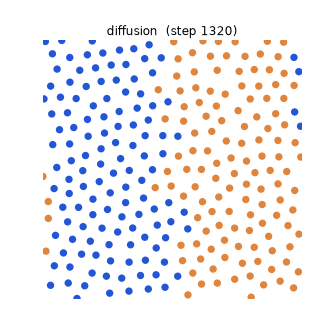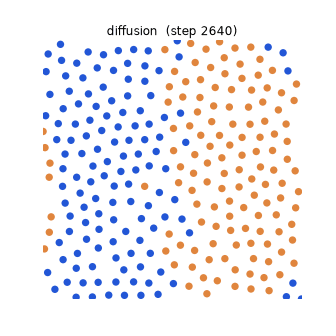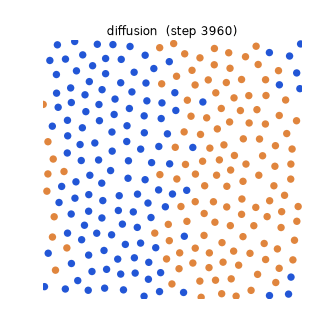
256原子・2D・レナード–ジョーンズポテンシャル/実コードで生成(固定シードで決定論的)。
最初、青とオレンジはくっきり分かれている。時間が経つと、境界のあたりから原子が互いの陣地に入り込み、境界がぼやけて混ざっていく。誰かが「混ぜろ」と指揮しているわけではない。各原子がただランダムに動き回るうちに、結果として混ざる。これが拡散だ。
でも、よく見ると拡散は「遅い」
ここが面白い。何千ステップも回したのに、完全には混ざりきっていない。青はまだ左寄り、オレンジはまだ右寄りだ。
これは失敗ではなく、拡散の本質だ。原子は目的地へまっすぐ進むのではなく、酔っぱらいの千鳥足(ランダムウォーク)で動く。右に一歩、左に一歩、行ったり来たり。この「進む距離が時間の平方根に比例する」という関係を、液体に浮かぶ微粒子が分子の熱運動に押されて行う不規則な動きから理論的に導いたのが、1905年のアインシュタインのブラウン運動の理論だ。アインシュタインは、速度ではなく変位の二乗の平均を見るべき量だと見抜き、それが拡散係数 D と時間 t の積に比例すること(3次元では 〈R²〉 = 6Dt)を示した。これが原子の動きから拡散係数を測る土台になった(ほぼ同時期に独立に到達したスモルコフスキーと合わせて、アインシュタイン–スモルコフスキーの関係と呼ばれる)1。だから、
進む距離は、時間に比例しない。時間の“平方根”に比例する。
つまり、2倍遠くまで混ぜたければ、4倍の時間がかかる。10倍なら100倍。拡散がもどかしいほど遅いのは、このためだ。鉄の熱処理に何時間もかかるのも、半導体のドーピングを精密に時間管理するのも、この“千鳥足の遅さ”と付き合っているからだ。
温度で拡散の速さが変わる
ではどう加速するか。温度だ。 温度とは、原子の動きの激しさである。熱いほど原子は活発に動き回り、拡散は劇的に速くなる(温度の逆数に対して指数関数的なので、温度を上げると桁で跳ね上がる)。この指数則をアレニウス則と呼ぶ。固体中の拡散がアレニウス則に従うことは、金属の自己拡散などの実測を通じて確立した標準的な知見だ2。同じ出典は、アレニウスプロットが通常は直線になる一方で、小さなずれが観測されることもあり、それは微細組織や内因による、とも述べている。ただし、ずれがいつも小さいとは限らない。金属の自己拡散でも、アレニウスプロットがはっきり曲がる元素がいくつかある。体心立方(bcc)以外の金属ではまれだが、チタン・ジルコニウム・ハフニウムの高温の bcc 相ではとくに強く、その仕組みは何十年も議論されてきた。モリブデンと bcc 相のチタンを第一原理計算で調べた研究は、曲がりの主因を熱膨張による非調和性だとしている3。 温度の効きは言葉だけだとピンと来ないので、同じ初期配置のまま温度だけを変えて、3つ同時に走らせてみた。
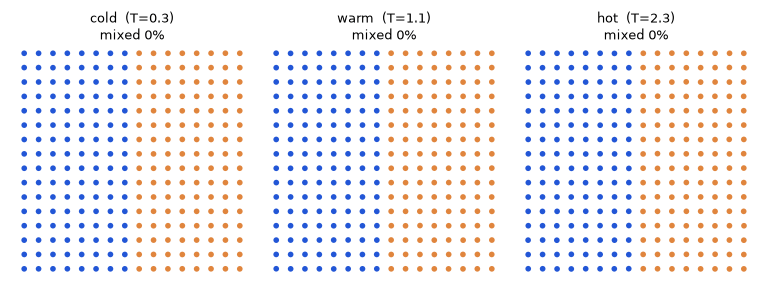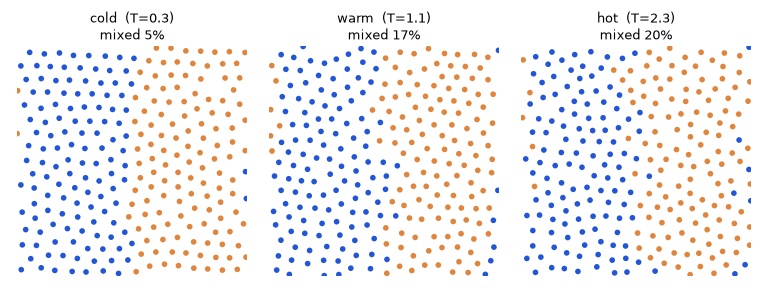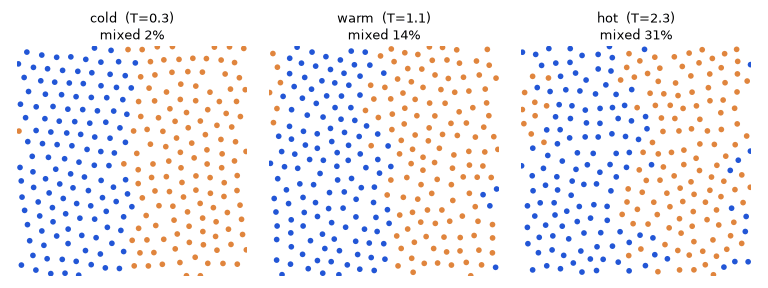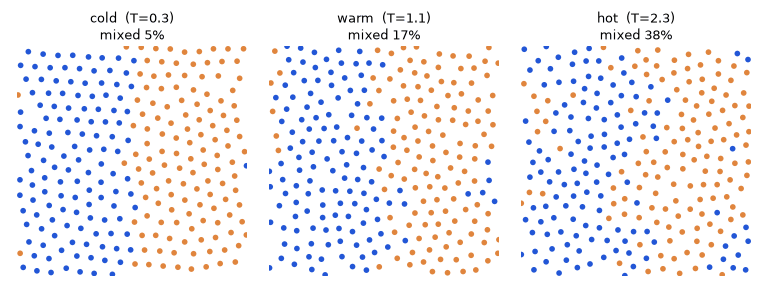
初期配置は3つとも同一・256原子・2D・レナード–ジョーンズポテンシャル・数密度 0.83(格子間隔 1.10 の正方格子から出発)/実コードで生成(固定シードで決定論的)。cold / warm / hot = T 0.3 / 1.05 / 2.3(図中の表示は四捨五入で T=1.1)。最終的な混ざり具合は 約5% / 17% / 38% と実測。ただし初速の乱数種は温度ごとに別で、値そのものは種と走らせた長さに敏感だ。本稿1枚目の GIF は同じ中温 T=1.05 を別の種で4000ステップ走らせて約26%であり、ここでの17%とは9ポイント離れている。読むべきは値そのものではなく、三者の順序である。
だから職人もエンジニアも、「どの温度で、どれだけの時間」を効かせて、しみ込ませる深さを操る。焼結、熱処理、ドーピングのどれも、本質は「温度 × 時間」のレシピだ。
シミュレーションの限界
このシミュレーションにも限界がある。原子どうしの力のモデルが現実とずれていれば、出てくる拡散の速さも現実とずれる。 きれいに動いて見えても、それが示すのは「入れた物理」の帰結だけである。参考までに、本稿で使ったレナード–ジョーンズポテンシャルのような単純な2体間の力のモデルについては、拡散そのものではなく金属の融点・熱膨張・弾性定数といった別の物性で、実測値とのずれが報告されている。この報告では、原子同士が集団で及ぼす多体効果を加えて初めて実験値に近づいた4。この出典は、固体の拡散を担う空孔(原子の抜けた席)の形成エネルギーについても、2体ポテンシャルでは実験値より著しく高く出ると述べている4。同じモデルが拡散の速さそのものでどれだけずれるかは、本稿では測っていない。
もう一つ、本稿のシミュレーションでは青と橙に同じレナード–ジョーンズ相互作用を与えており、種類による相性の違い(引き合いやすさ・大きさの違い)は入れていない。色は追跡のための目印で、混ざり方を決める物理は青も橙も同じだ。つまりここで見ているのは、同じ種類の原子どうしが入れ替わっていく動き、すなわち自己拡散(トレーサー拡散)である。
加えて、実際に混ざって見えている条件は、1枚目の T=1.05 と、3温度比較の中温・高温である。これらの条件の系は、この密度と温度では固体ではなく液体的な状態にある。公開されている2次元レナード–ジョーンズポテンシャルの相図に当てても、T = 1.0 では数密度 0.866 がまだ流体で、本稿の 0.83 はそれより低い5。焼結も熱処理もドーピングも固体の中で起きる現象なので、そこでの拡散の遅さを、この2枚の GIF がそのまま見せているわけではない。 金属や合金の結晶の中では、母体の原子はおもに隣の空孔へ跳び移ることで動く。格子の隙間に溶け込んだ異種の原子は、空孔のような仲立ちを使わずに隙間を跳んで動く。原子どうしが直接場所を交換するという1940年代までの通説は、Kirkendall(カーケンドール)の実験(銅と真鍮の接合面に置いた目印が加熱中にずれる)で退けられた2。シミュレーションは条件を手早く試すには便利だが、最後は実験で確かめる。
この注は、本稿の1枚目のGIF(単一温度の拡散)についての但し書き。実際に走らせた2次元分子動力学(256原子、色で2群に分けた同一粒子、レナード–ジョーンズ、Velocity-Verlet)の出力で、決定論的(固定シード)。温度は T ≈ 1.05 で保持した。この T はレナード–ジョーンズの簡約単位(無次元)で、ケルビンではない(MDではエネルギー・長さ・温度を粒子のスケールで測るのが慣例で、絶対温度に直しても物質ごとに換算が変わるだけで意味が増えない)。1枚目の混合の度合いは実測で、A原子が右半分へ到達した割合 ≈ 0.13(未混合0〜完全混合0.5、=完全混合を100%とすれば約26%)。
出典5件
-
A. Einstein「Über die von der molekularkinetischen Theorie der Wärme geforderte Bewegung …」Annalen der Physik 322, 1905. https://onlinelibrary.wiley.com/doi/10.1002/andp.19053220806 — 変位の二乗の平均が時間に比例すると導いた(2本目は Mehrer らの概説)。 https://diffusion-fundamentals.org/journal/11/2009/1.pdf ↩
-
H. Mehrer「Diffusion in Solids」Springer, 2007. https://doi.org/10.1007/978-3-540-71488-0_8 — 第8章が拡散係数のアレニウス型の温度依存を扱い、同じ著者らの概説(2本目)は、金属の自己拡散の実測でこの則が1950年ごろまでに定着したとする。 https://diffusion-fundamentals.org/journal/11/2009/1.pdf ↩ ↩2
-
Y. Wang ほか「Nonlinear Arrhenius behavior of self-diffusion in β-Ti and Mo」Phys. Rev. Materials 6, 063402, 2022. https://arxiv.org/pdf/2110.10166v1 — Mo と β-Ti の第一原理計算から、自己拡散の曲がりの主因を熱膨張による非調和性とする。 https://doi.org/10.1103/PhysRevMaterials.6.063402 ↩
-
S. G. Srinivasan ほか「On the Lennard–Jones EAM potential」Proc. R. Soc. Lond. A 460, 2004. https://www.osti.gov/biblio/811070 — 2体のレナード–ジョーンズポテンシャルに多体効果を足すと FCC 金属の物性が実験値の範囲に入り、2体では空孔形成エネルギーが高く出るとする。 ↩ ↩2
-
Y.-W. Li ほか「Phase behavior of Lennard-Jones particles in two dimensions」Phys. Rev. E 102, 062101, 2020. https://arxiv.org/abs/2010.03876 — 切断 2.5σ(本稿も同じ)の相図で、T = 1.0 の数密度 0.866 は流体。T = 0.3 の相は示さない。 ↩
この記事はAIを使用して執筆されました。内容には誤りが含まれる可能性があります。事実や数字の出典は脚注から確かめられます。